När gensaxen blev medicin
Casgevy, sicklecellsjukdom och priset för ett genetiskt genombrott
År 2023 godkändes den första behandlingen byggd på CRISPR. För människor med sicklecellsjukdom öppnade Casgevy en möjlighet att slippa återkommande smärtkriser. Men bakom framgången finns en krävande transplantation, obesvarade långtidsfrågor och en kostnad som ställer vårdens prioriteringar på sin spets.
Uppläst av tidningens berättarröst
När Victoria Gray fick sina genetiskt förändrade blodstamceller tillbaka sommaren 2019 var det inte gensaxen som fördes direkt in i hennes kropp. Det var hennes egna celler, hämtade ur blodet, bearbetade i ett laboratorium och förberedda för att återvända till benmärgen. Själva infusionen var slutpunkten på en lång kedja av medicinska och tekniska ingrepp – och början på ett experiment vars konsekvenser skulle följas i åratal.
Gray, en amerikansk fyrabarnsmamma med sicklecellsjukdom, blev den första patienten med sjukdomen som fick den experimentella CRISPR-behandlingen i den aktuella studien i USA. Hennes liv hade präglats av svåra smärtattacker, sjukhusvistelser och begränsningar som sträckte sig långt utanför vården. I senare intervjuer berättade hon om en tillvaro där hon kunde göra sådant som tidigare hade varit svårt: arbeta, resa och finnas till hands för sina barn utan samma ständiga beredskap för nästa kris.
Hennes berättelse gav den nya tekniken ett ansikte. Men en enskild människas förbättring är inte tillräcklig för att göra ett experiment till etablerad medicin. Det krävdes fler patienter, systematiskt insamlade resultat och granskning av både celltillverkningen och riskerna.
Den 8 december 2023 godkände den amerikanska läkemedelsmyndigheten FDA behandlingen Casgevy för vissa patienter med sicklecellsjukdom från tolv års ålder. Storbritannien hade gett sitt godkännande några veckor tidigare. För första gången hade en behandling byggd på CRISPR nått över gränsen från klinisk forskning till godkänt läkemedel.
Det var ett historiskt besked. Det var också lätt att missförstå. Gensaxen hade blivit medicin – men inte en enkel spruta, inte en garanti för bot och ännu mindre en behandling som alla behövande kunde få.
En liten förändring med stora följder
Sicklecellsjukdom börjar med en förändring i arvsanlaget för betaglobin, en av byggstenarna i hemoglobin. Hemoglobin är proteinet som fyller de röda blodkropparna och transporterar syre från lungorna till kroppens vävnader. Vid den vanligaste svåra sjukdomsformen har personen ärvt den så kallade HbS-varianten från båda föräldrarna. Andra kombinationer av hemoglobinvarianter kan också orsaka sicklecellsjukdom.
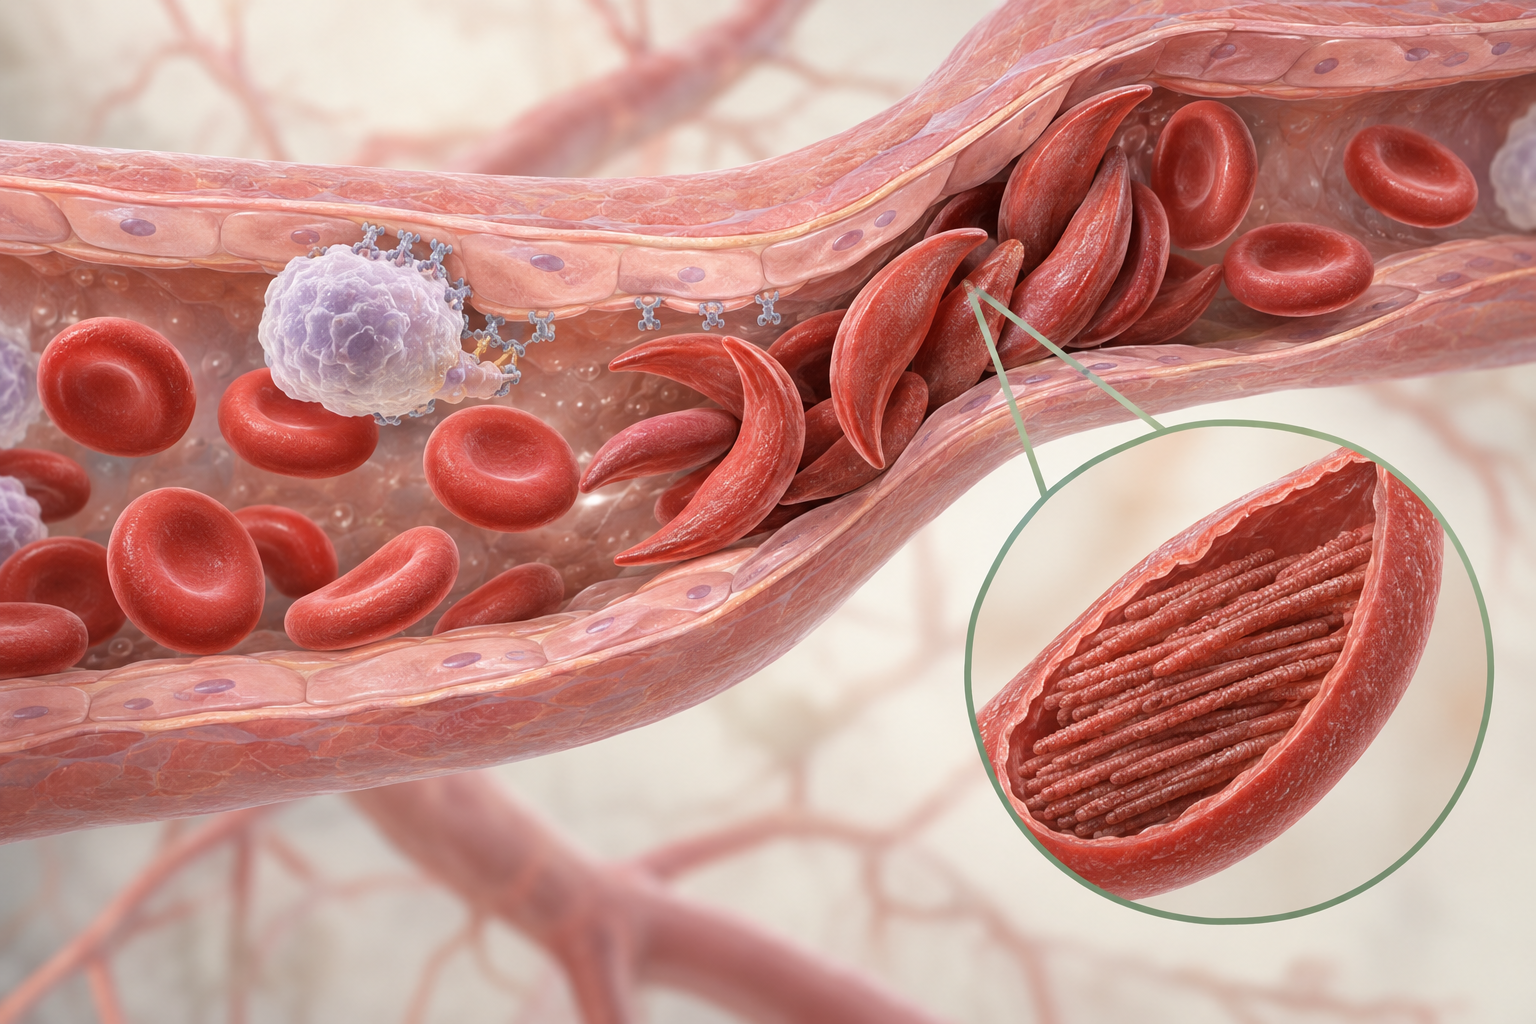
Förändringen är liten på molekylnivå: en aminosyra i betaglobinet har bytts ut. Konsekvenserna kan bli desto större. När hemoglobin av typen HbS lämnar ifrån sig syre kan molekylerna haka i varandra och bilda långa, styva strukturer inne i blodkroppen. Cellen förlorar sin smidighet och kan anta den böjda form som har gett sjukdomen dess namn.
Normala röda blodkroppar kan pressa sig igenom mycket trånga blodkärl. Förändrade sickleceller gör det sämre. Tillsammans med inflammation, aktiverade kärlväggar och andra blodceller kan de bidra till att blodflödet blockeras. Vävnaden får syrebrist. Resultatet kan bli en vasoocklusiv kris: en smärtattack som kan kräva akut sjukhusvård och starka smärtstillande läkemedel.
Sjukdomen är emellertid mer än återkommande smärta. De röda blodkropparna bryts ned för tidigt, vilket orsakar blodbrist. Mjälten kan skadas, infektionsrisken öka och njurar, lungor och hjärna påverkas. Stroke är en av de allvarligaste komplikationerna. Skador kan byggas upp under många år, även mellan de tydliga kriserna.
För en familj innebär detta ofta ett liv organiserat kring osäkerhet. Feber kan kräva snabb bedömning. En planerad arbetsdag kan sluta på akuten. Ett barn kan missa skolan, en vuxen förlora inkomster. Dessutom har många patienter beskrivit misstro när de söker hjälp för svår smärta, särskilt i vårdsystem där sjukdomen är dåligt förstådd.
Det finns behandlingar som gör betydande skillnad. Hydroxiurea kan öka produktionen av fetalt hemoglobin och minska komplikationer. Blodtransfusioner används i flera situationer, bland annat för att förebygga stroke hos utvalda patienter. Transplantation av blodstamceller från en lämplig donator kan bota sjukdomen, men begränsas av tillgången till donatorer och risker som avstötning och transplantat-mot-värd-sjukdom.
Det var i detta medicinska landskap som Casgevy utvecklades. Behovet var inte en ny laboratoriedemonstration, utan en behandling som kunde förändra sjukdomens biologiska grund.
Upptäckten som gjorde arvsmassan programmerbar
År 2012 publicerade en forskargrupp med Emmanuelle Charpentier och Jennifer Doudna en studie som blev avgörande för utvecklingen av CRISPR-Cas9. Forskarna visade hur ett system med ursprung i bakteriers försvar mot främmande genetiskt material kunde styras för att klippa DNA på utvalda platser.
Systemets attraktionskraft låg i arbetsfördelningen mellan två komponenter. Ett protein, Cas9, fungerar som själva saxen. En RNA-molekyl hjälper det att hitta rätt DNA-sekvens. Genom att ändra RNA-delens söksekvens kan forskare rikta samma grundläggande verktyg mot olika mål i arvsmassan.
Det betyder inte att vilken förändring som helst kan göras enkelt eller riskfritt. Cas9 skapar ett brott i DNA. Därefter är det cellens egna reparationssystem som bestämmer mycket av utfallet. I vissa tillämpningar försöker forskare införa en noggrant specificerad sekvens. I andra utnyttjar de att reparationen ofta lämnar små förändringar som stör funktionen hos ett utvalt DNA-avsnitt.
Doudna och Charpentier belönades med Nobelpriset i kemi 2020 för utvecklingen av en metod för genomeditering. Men avståndet mellan deras grundläggande arbete och en godkänd behandling var stort. Forskare behövde identifiera ett användbart mål, lära sig redigera mänskliga blodstamceller och visa att cellerna fortfarande kunde bygga upp en fungerande blodbildning.
Därtill krävdes ett industriellt tillverkningssystem där varje patients celler behandlades som en egen läkemedelsprodukt. Identiteten måste följa materialet genom provtagning, transport, bearbetning, kvalitetskontroll och återföring. Ett provrör med lyckad genredigering är inte detsamma som en säker vårdkedja.
Casgevy utvecklades av Vertex Pharmaceuticals och CRISPR Therapeutics. Doudna och Charpentier står därför främst för en avgörande vetenskaplig grund, inte för hela det kliniska utvecklingsarbetet. Historien blir mer rättvisande när också decennier av hemoglobinforskning, transplantationsmedicin och kunskap om blodstamceller får plats.
Det är just mötet mellan dessa områden som förklarar varför sicklecellsjukdom blev ett av genredigeringens första stora medicinska genombrott. Sjukdomens molekylära orsak var välkänd, blodstamceller kunde hanteras utanför kroppen och det fanns ett naturligt biologiskt alternativ till det sjukdomsframkallande hemoglobinet.
Omvägen via det ofödda barnets hemoglobin
Det mest överraskande med Casgevy är kanske vad behandlingen inte gör. Den lagar inte direkt den förändring i betaglobingenen som orsakar sicklecellsjukdomen. I stället försöker den återaktivera ett program som normalt är mest aktivt före födelsen.
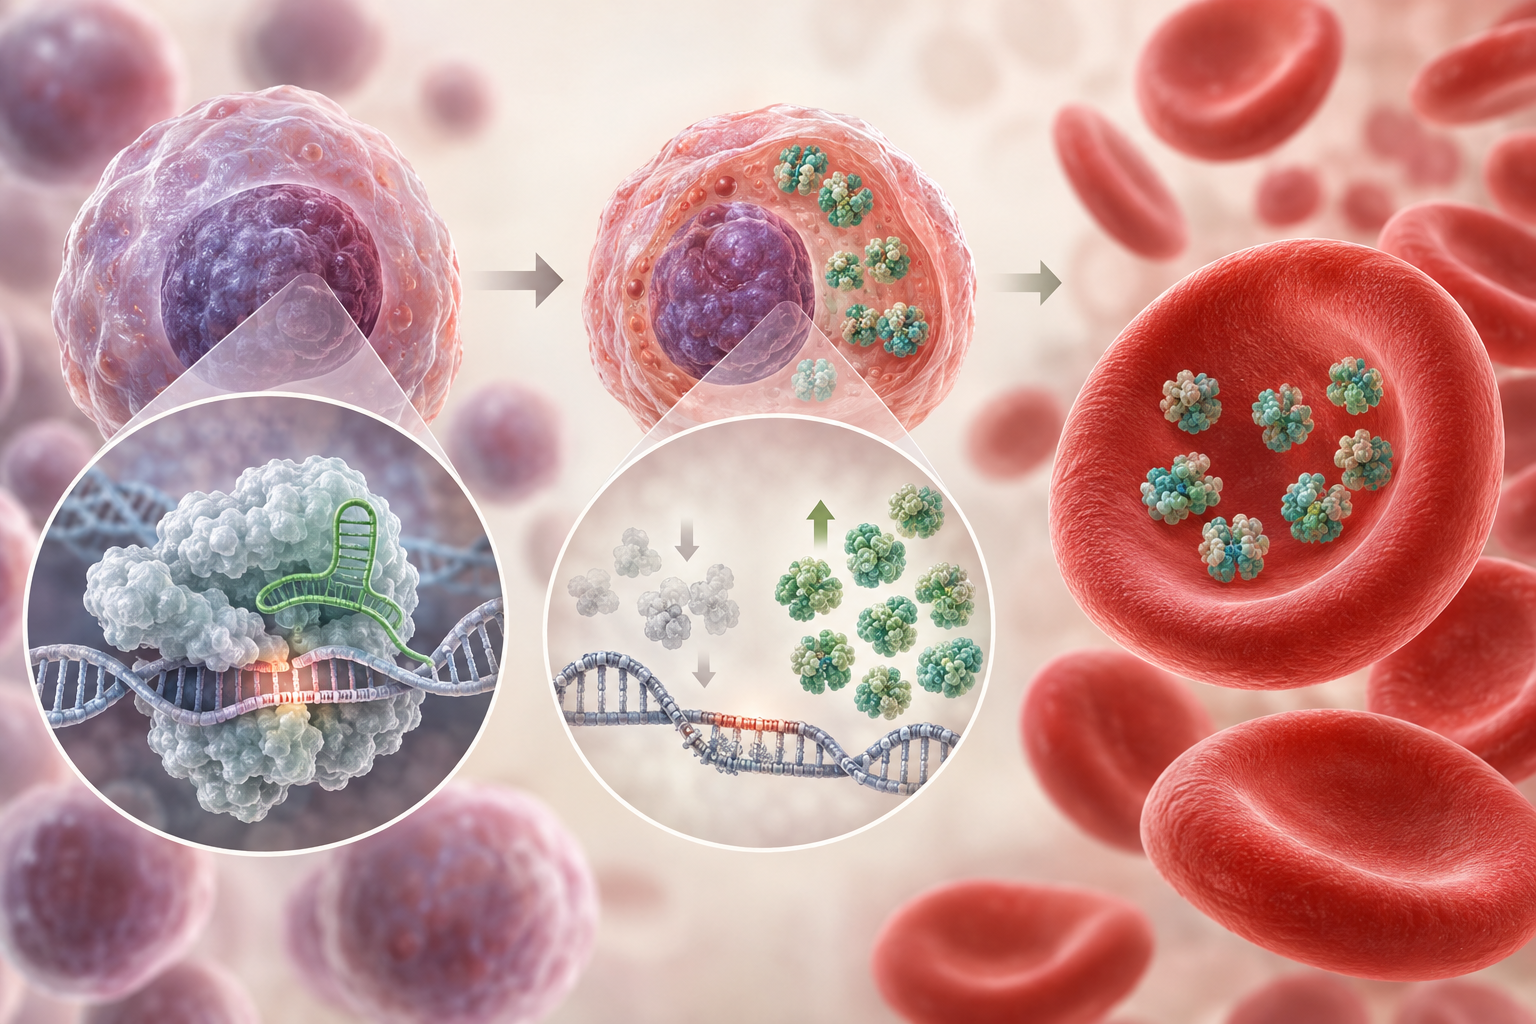
Foster producerar en annan form av hemoglobin än vuxna. Detta fetala hemoglobin, HbF, innehåller gammaglobin i stället för vuxenhemoglobinets betaglobin. Under tiden efter födelsen minskar produktionen av gammaglobin, samtidigt som betaglobinet tar över.
Hos personer med sicklecellsjukdom är HbF särskilt intressant. Det innehåller inte den förändrade betaglobinkedjan och motverkar att HbS bildar de skadliga strukturerna inne i blodkropparna. Personer som av ärftliga skäl behåller hög produktion av fetalt hemoglobin kan därför ha ett lindrigare sjukdomsförlopp, även om sambanden påverkas av flera faktorer.
Denna naturliga variation gav forskarna en idé: om blodbildningen kunde fås att producera mer HbF borde sjukdomens följder kunna begränsas, trots att själva HbS-varianten finns kvar.
En nyckel är proteinet BCL11A, som hjälper till att stänga av gammaglobinproduktionen efter födelsen. Casgevy riktar sin redigering mot ett reglerande DNA-avsnitt som påverkar BCL11A i den röda blodcellslinjen. Avsnittet kallas en förstärkare, eller enhancer. Det kan liknas vid en del av en kontrollpanel som bestämmer hur starkt en gen ska arbeta i en viss celltyp.
Valet är viktigt. BCL11A har uppgifter också utanför produktionen av röda blodkroppar. Att slå ut genen generellt skulle därför vara en annan och mer problematisk strategi. Genom att störa ett mer cellspecifikt reglerelement försöker behandlingen minska BCL11A:s bromsande effekt där det behövs.
CRISPR-Cas9 klipper i detta reglerande område. När cellen reparerar brottet uppstår ofta små förändringar som försvagar regleringen. Följden blir mer gammaglobin och därmed mer fetalt hemoglobin i de röda blodkroppar som senare utvecklas från de behandlade stamcellerna.
Metoden illustrerar en viktig princip inom modern medicin: det är inte alltid nödvändigt att återställa den ursprungliga genetiska texten. Ibland kan ett biologiskt reservsystem aktiveras. Men hur mycket HbF som produceras, och hur det fördelas mellan blodkropparna, spelar roll. Behandlingsresultatet kan inte sammanfattas med att en enda molekylär strömbrytare har slagits om.
Patientens långa väg genom behandlingen
Uttrycket engångsbehandling beskriver att de redigerade cellerna vanligtvis ges vid ett tillfälle. Det beskriver inte hur stor del av patientens liv själva behandlingsprocessen tar i anspråk.
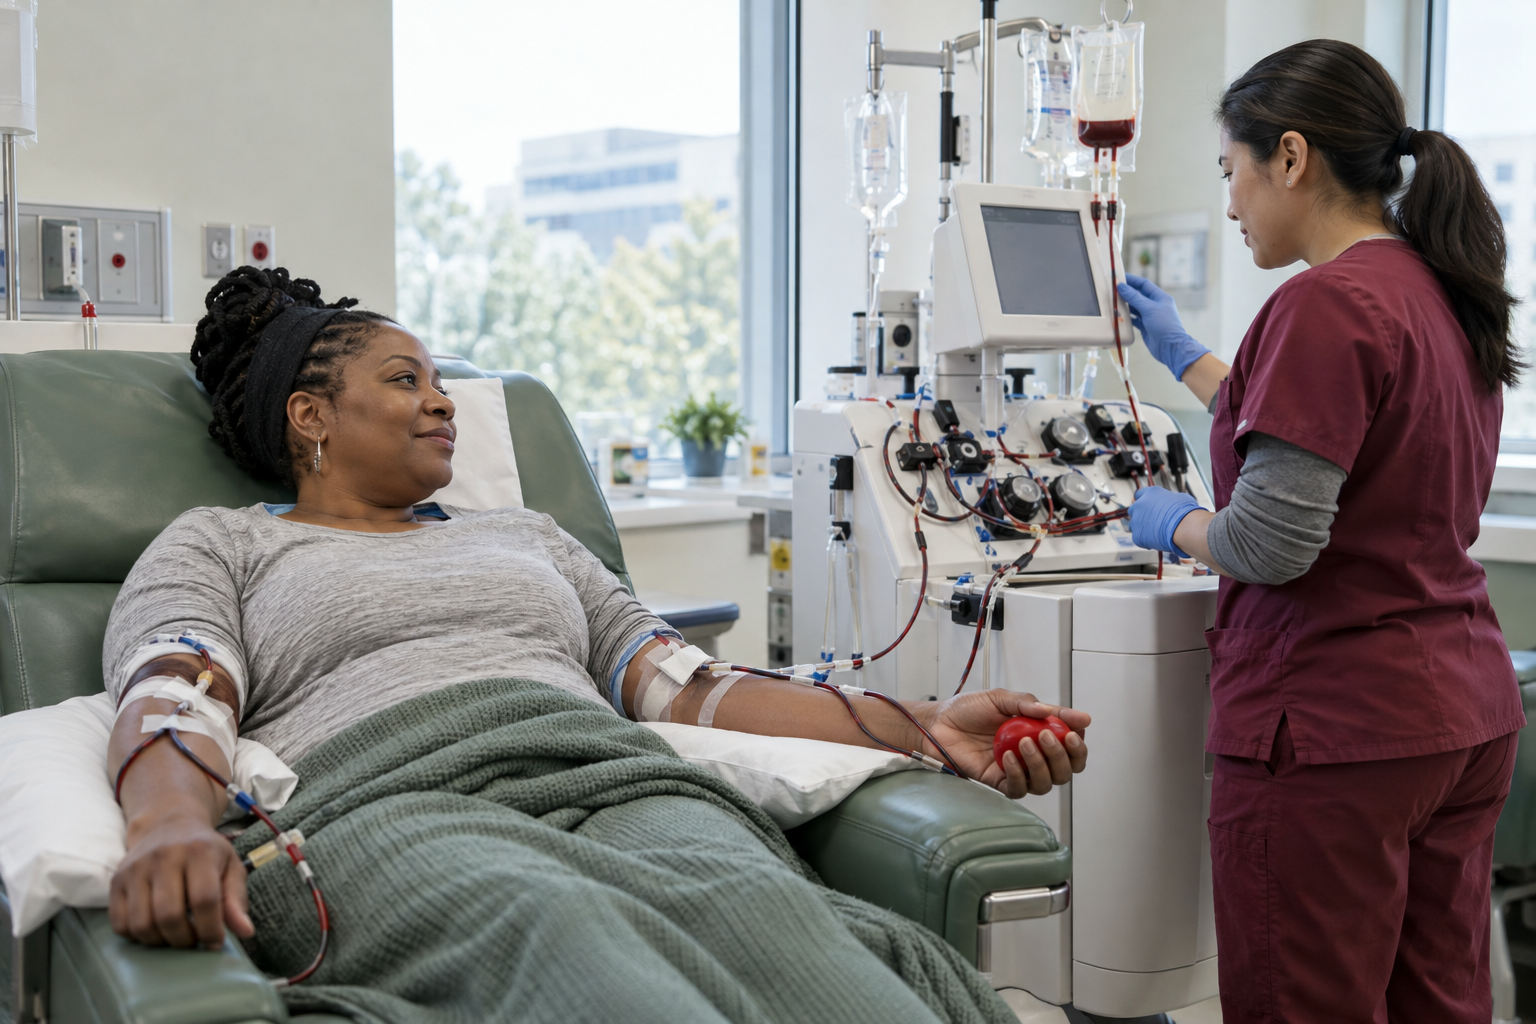
Först krävs en omfattande medicinsk bedömning. Hur fungerar hjärtat, lungorna, levern och njurarna? Vilka tidigare komplikationer finns? Klarar patienten den förbehandling som behövs? Sjukdomens svårighetsgrad är en anledning att överväga Casgevy, men avancerade organskador kan samtidigt göra behandlingen mer riskfylld.
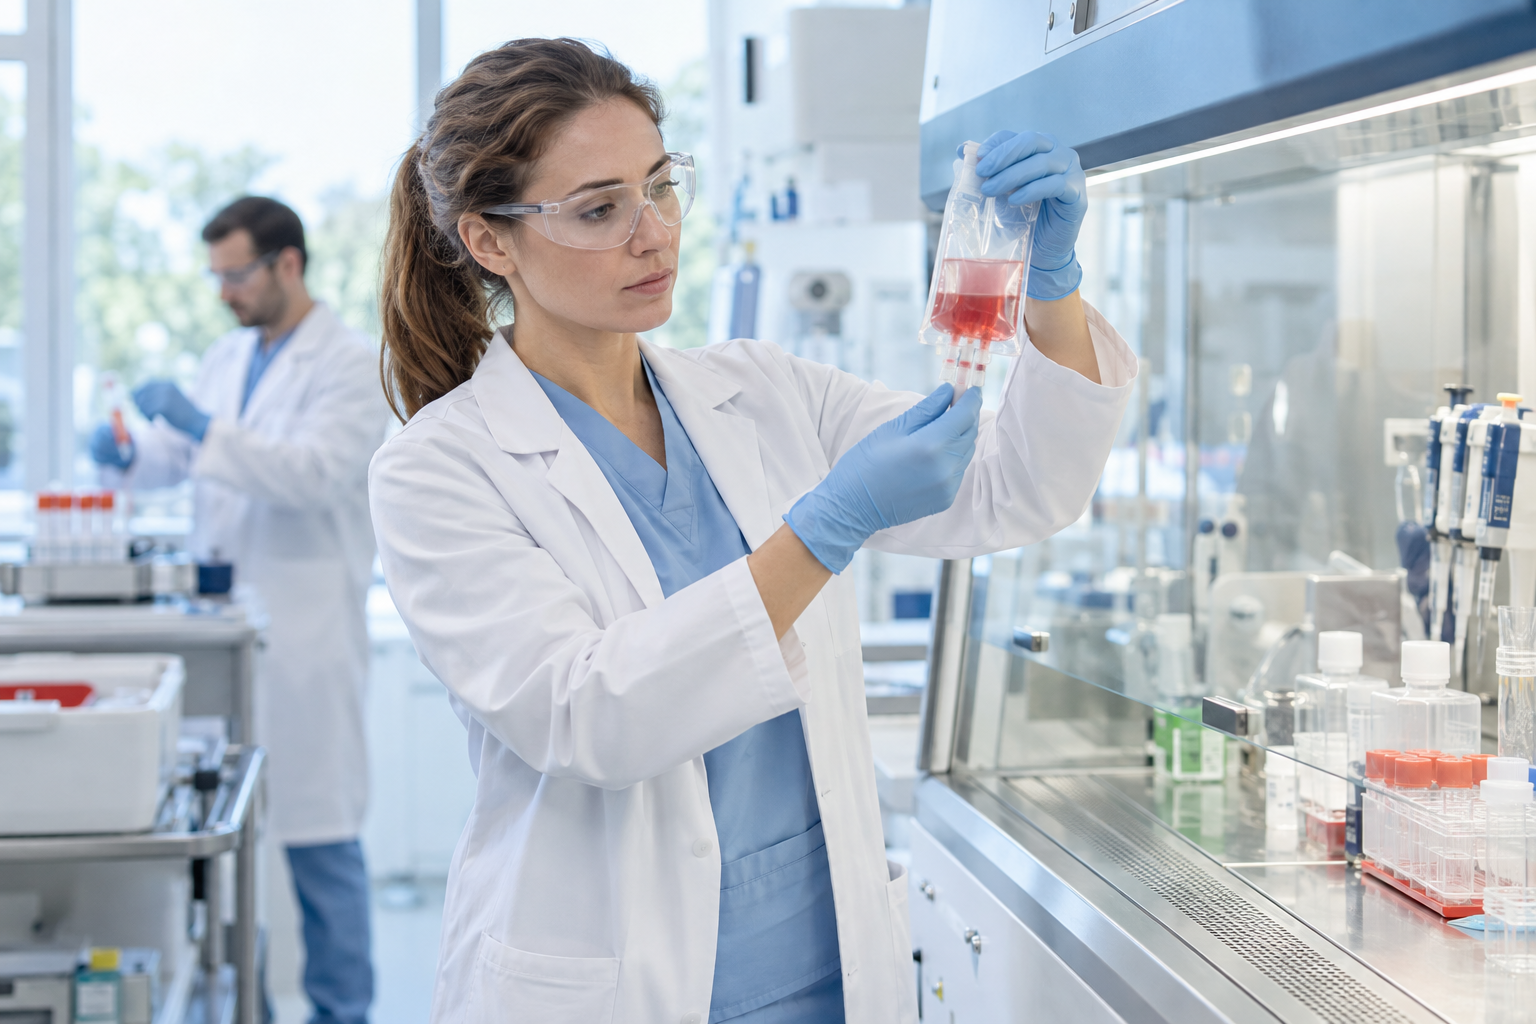
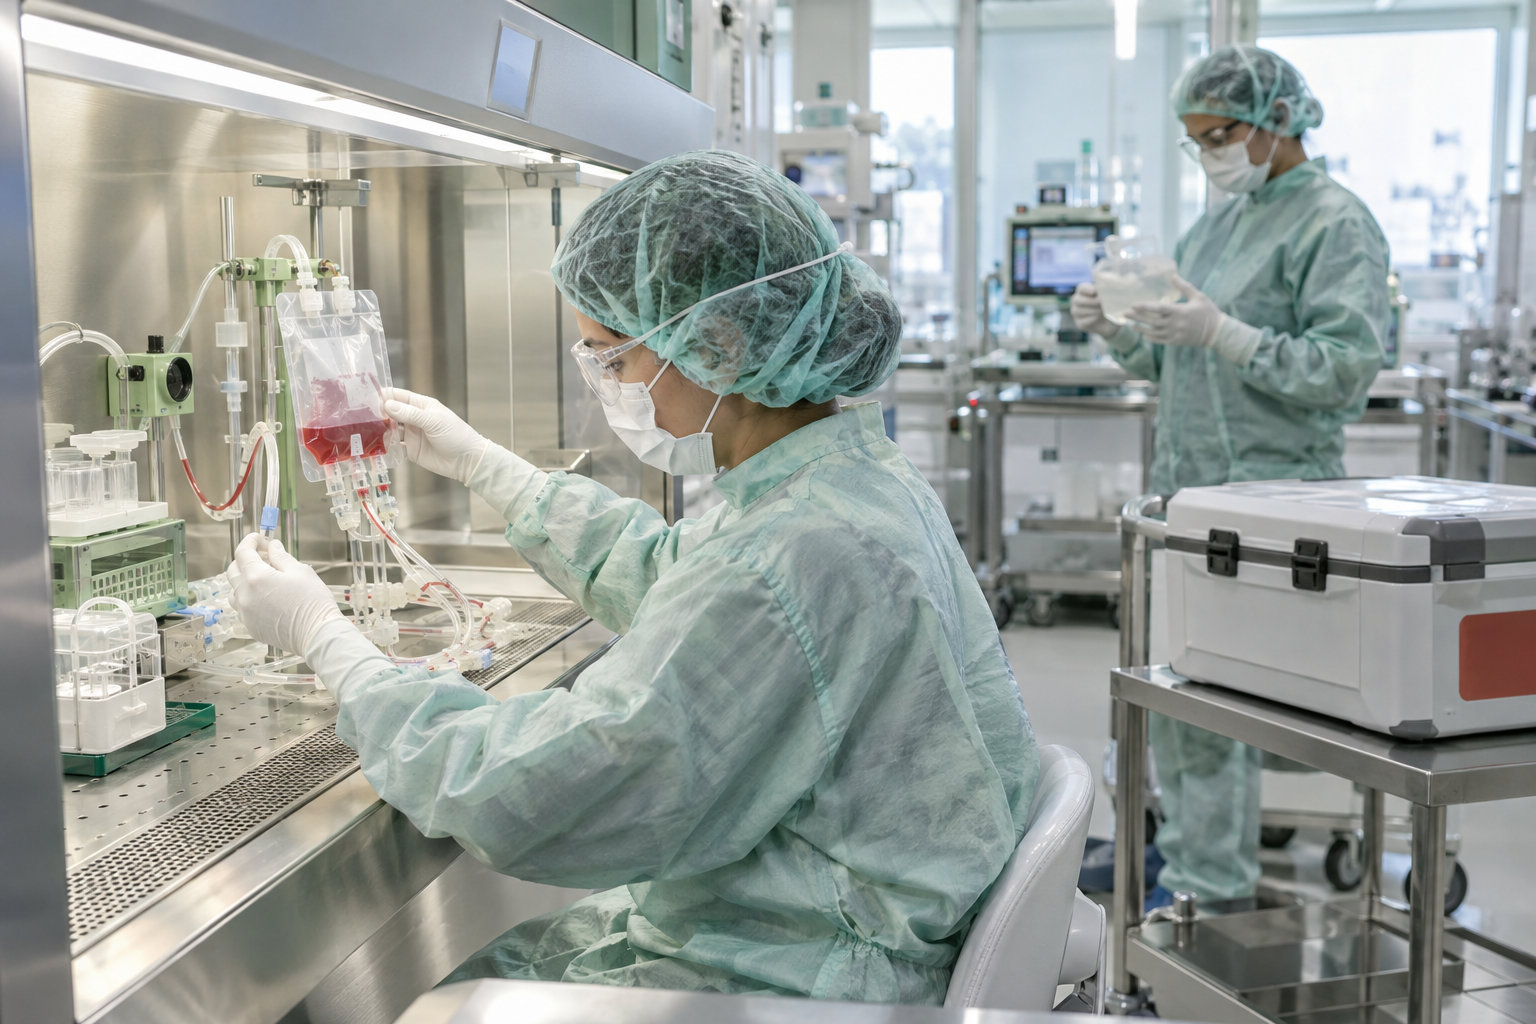
Blodtransfusioner kan användas under förberedelserna för att minska andelen HbS och göra processen säkrare. Därefter får patienten ett läkemedel som hjälper blodstamceller att lämna benmärgen och komma ut i blodet. Cellerna samlas in genom aferes: blod leds genom en apparat som avskiljer den önskade cellfraktionen och återför resten.
Insamlingen måste ge tillräckligt med celler för tillverkningen. Dessutom behövs oredigerade reservceller som säkerhet om den planerade behandlingen inte skulle fungera som avsett. Ibland krävs flera insamlingar.
De celler som ska bli Casgevy skickas till en specialiserad tillverkningsanläggning. Där bearbetas de med CRISPR-Cas9, kontrolleras och förbereds för återtransport. Varje produkt är patientens egen. Den kan inte ersättas av nästa förpackning på en apotekshylla.
Den kanske mest påfrestande delen kommer innan cellerna återförs. Patienten får busulfan, ett cytostatikum som slår ut stora delar av den befintliga blodbildningen och skapar utrymme i benmärgen. Detta kallas myeloablativ konditionering. Utan tillräckligt utrymme får de redigerade stamcellerna svårt att etablera sig i den omfattning som behövs.
Under denna period sjunker antalet blodceller. Risken för infektioner och blödningar ökar. Patienten kan få smärtsamma slemhinnebesvär och behöver tät övervakning, ofta med lång sjukhusvistelse. Fertiliteten kan skadas, vilket gör rådgivning om möjligheten att bevara ägg, spermier eller annan reproduktiv vävnad viktig före behandlingen.
När de redigerade cellerna väl har givits måste de hitta till benmärgen, etablera sig och börja producera nya blodceller. Återhämtningen tar tid. Att lämna sjukhuset är inte samma sak som att vara färdigbehandlad.
Fördelen med egna celler är att någon matchad donator inte behövs. Risken för transplantat-mot-värd-sjukdom, där donatorns immunceller angriper mottagaren, undviks också. Däremot försvinner inte riskerna med cytostatika, infektioner eller en period av kraftigt nedsatt blodbildning. Casgevy byter således ut vissa transplantationsproblem mot en ny uppsättning tillverknings- och genredigeringsfrågor.
Vad godkännandet visade – och vad det inte visade
FDA:s godkännande i december 2023 gällde patienter från tolv års ålder med sicklecellsjukdom och återkommande vasoocklusiva kriser. Casgevy blev då den första FDA-godkända behandlingen som använder CRISPR-Cas9. Vid samma tillfälle godkändes också en annan genterapi mot sjukdomen, Lyfgenia, som bygger på en annan teknik och inte använder CRISPR.
I FDA:s redovisning hade 44 patienter fått Casgevy. Av 31 patienter som hade tillräcklig uppföljning för att kunna bedömas enligt det primära effektmåttet hade 29, motsvarande 93,5 procent, varit fria från svåra vasoocklusiva kriser under minst tolv månader i följd inom den angivna utvärderingsperioden.
Det var ett starkt resultat hos människor som före behandlingen haft återkommande svåra kriser. Men nämnaren är avgörande. Siffran betyder inte att 93,5 procent av alla framtida patienter med sicklecellsjukdom säkert kommer att bli botade. Den beskriver ett visst utfall, hos en utvald grupp, under en avgränsad uppföljning.
Studien var inte en randomiserad jämförelse där en kontrollgrupp fick annan behandling. Deltagarna jämfördes i viktiga avseenden med sitt eget tidigare sjukdomsförlopp. Den stora förändringen i krisfrekvens, tillsammans med ökningen av fetalt hemoglobin, gav ändå ett övertygande underlag för effekt. Samtidigt är det svårare att dra säkra slutsatser om sällsynta risker och om resultat i patientgrupper som varit svagt representerade eller inte deltagit.
Victoria Grays offentliga berättelse hjälper till att förklara vad ett sådant utfall kan betyda. En vardag utan återkommande akuta smärtkriser är inte bara en förbättring i ett diagram. Den kan förändra relationen till arbete, föräldraskap och framtidsplaner. Men hennes erfarenhet ska inte fungera som ett löfte till varje annan patient.
Redan uppkomna organskador kan finnas kvar. Kronisk smärta kan ha flera orsaker och behöver inte försvinna bara för att nya vasoocklusiva kriser upphör. Det behövs också längre uppföljning för att veta hur behandlingen påverkar livslängd och komplikationer över decennier.
Till detta kommer frågor om själva redigeringen. CRISPR kan i princip förändra DNA på andra ställen än det avsedda, så kallade off-target-effekter. Även vid den avsedda klippplatsen kan mer omfattande förändringar uppstå än de små DNA-förluster eller tillägg som eftersträvas. Laboratorietester minskar osäkerheten, men kan inte garantera att varje möjlig sällsynt händelse upptäcks.
Därför ingår långvarig säkerhetsuppföljning, med planer på totalt omkring femton års observation i det kliniska utvecklingsprogrammet. Frågan är inte bara om patienterna mår bättre nu, utan om deras redigerade blodbildning förblir stabil och säker långt framöver. Ett godkännande är ett välgrundat beslut under kvarvarande osäkerhet, inte ett besked om att all osäkerhet har försvunnit.
Ett genombrott med en prislapp på 2,2 miljoner dollar
När Casgevy lanserades i USA angavs ett listpris på 2,2 miljoner dollar för själva behandlingsprodukten. Det är inte samma sak som den totala kostnaden för vården. Utredning, cellinsamling, cytostatika, sjukhusvistelse, fertilitetsbevarande åtgärder och uppföljning kan tillkomma. Listpriset är inte heller nödvändigtvis det belopp som slutligen betalas efter avtal och rabatter.
Tillverkarens ekonomiska argument bygger på att en dyr engångsbehandling kan ersätta årtionden av sjukdom och vård. Sicklecellkomplikationer kan kräva upprepade inläggningar, transfusioner och omfattande läkemedelsbehandling. För patienter och anhöriga finns dessutom förlorade arbetsinkomster, avbruten utbildning och ett lidande som inte låter sig värderas enbart i vårdbudgetar.
Det argumentet måste ändå prövas, inte bara upprepas. Hälsoekonomiska beräkningar beror starkt på hur länge behandlingseffekten antas bestå, vilka framtida komplikationer som undviks och hur livskvalitet värderas. När en modell räknar på ett helt liv men de kliniska observationerna sträcker sig över betydligt färre år blir antagandena viktiga.
En behandling kan också bedömas som kostnadseffektiv utan att vara lätt att finansiera. Vinsterna kan komma under flera decennier medan stora utgifter uppstår direkt. För ett vårdsystem med många möjliga patienter är detta ett budgetproblem även om varje enskild behandling skulle ge god långsiktig nytta.
Pengarna är dessutom bara en av flaskhalsarna. Det behövs transplantationscentrum, utbildad personal, laboratoriekapacitet och fungerande transporter. Patienten kan behöva bo nära ett sjukhus under lång tid och få hjälp med barn, resor och försörjning. Den som saknar sådant stöd riskerar att stängas ute även när en försäkring eller offentlig vårdgivare betalar läkemedlet.
Den globala obalansen är ännu större. En stor del av sjukdomsbördan finns i Afrika söder om Sahara, där tillgången till tidig diagnos, förebyggande infektionsvård, hydroxiurea och säkra transfusioner varierar kraftigt. En avancerad individualiserad cellterapi kräver infrastruktur som på många håll är mycket begränsad.
Det gör inte forskningsframsteget mindre värdefullt. Däremot visar det skillnaden mellan biologisk behandlingsbarhet och faktisk tillgång. En sjukdom kan ha fått en potentiellt botande behandling samtidigt som majoriteten av de drabbade fortfarande saknar grundläggande vård. Att hålla båda tankarna i huvudet är nödvändigt för en rimlig diskussion om framsteg.
Vem får chansen – och vem får bestämma?
Etiken kring Casgevy skiljer sig från debatten om genetiskt förändrade embryon. Här redigeras kroppsceller: blodstamceller som ska försörja den behandlade personen med nya blodceller. Behandlingen syftar inte till att ändra ägg eller spermier, och de avsedda genetiska förändringarna förs inte vidare till patientens barn.
Därför innebär framgångsrik behandling inte heller att ärftligheten försvinner. En person vars sicklecellsjukdom har fåtts under kontroll kan fortfarande föra sin ursprungliga hemoglobinvariant vidare. Genetisk rådgivning kan fortsatt vara relevant.
De närmaste etiska frågorna handlar i stället om samtycke, risk och rättvisa. Hur väger en tonåring återkommande smärta mot risken för nedsatt fertilitet? Hur förklaras en möjlig framtida säkerhetsrisk när den nuvarande sjukdomen redan är farlig? Och hur säkerställer vården att patientens beslut inte formas av vare sig överdrivna förhoppningar eller obefogad teknikrädsla?
Ett gott samtycke kräver mer än en underskrift. Patienten behöver förstå skillnaden mellan lovande resultat och garanterad bot, mellan cellinfusionen och hela behandlingsförloppet. Alternativ som fortsatt läkemedelsbehandling eller donatortransplantation måste diskuteras utifrån personens situation.
Patientorganisationer och människor som lever med sjukdomen har därför en viktig roll när behandlingsprogram utformas. De kan synliggöra sådant som kliniska effektmått missar: tryggheten i att kunna planera, belastningen på familjen och vad som krävs för att en lång vårdprocess faktiskt ska vara möjlig att genomföra.
Nästa stora framsteg behöver inte vara en skarpare gensax. Det kan vara en skonsammare metod att bereda plats i benmärgen, effektivare celltillverkning eller ett vårdsystem som gör behandlingen tillgänglig för fler. Forskning pågår också om andra sätt att redigera blodstamceller, men enklare och säkrare behandlingar måste visas fungera i kliniska studier innan de kan ersätta dagens metod.
Casgevy markerar därför både ett slut och en början. Slutet på föreställningen att programmerbar genredigering bara hör hemma i laboratoriet. Början på arbetet med att göra den till hållbar, begriplig och rättvist tillgänglig medicin.
För Victoria Gray blev genredigeringen en möjlighet till ett annat vardagsliv. För medicinen blev den ett bevis på att en upptäckt ur bakteriers försvarssystem kan omformas till behandling av en ärftlig mänsklig sjukdom. För samhället återstår den svårare prövningen: inte bara om vi kan förändra cellerna, utan vilka människor som faktiskt får möjlighet att förändra sina liv.
Källor
- U.S. Food and Drug Administration, FDA Approves First Gene Therapies to Treat Patients with Sickle Cell Disease (2023)
- Haydar Frangoul med flera, Exagamglogene Autotemcel for Severe Sickle Cell Disease (2024)
- Martin Jinek, Krzysztof Chylinski, Ines Fonfara, Michael Hauer, Jennifer A. Doudna och Emmanuelle Charpentier, A Programmable Dual-RNA–Guided DNA Endonuclease in Adaptive Bacterial Immunity (2012)
- Nobel Prize Outreach, The Nobel Prize in Chemistry 2020 (2020)
- Medicines and Healthcare products Regulatory Agency, World-first gene therapy approved for blood disorders (2023)
- Rob Stein, NPR, A Mississippi woman is free of sickle cell disease after experimental gene-editing (2023)
- Vertex Pharmaceuticals, Vertex Announces US FDA Approval of CASGEVY™ (exagamglogene autotemcel) for the Treatment of Sickle Cell Disease (2023)
- Frédéric B. Piel, Martin H. Steinberg och David C. Rees, Sickle cell disease (2017)
Ställ frågor om "När gensaxen blev medicin". Svaren bygger på tidningens egna artiklar.